
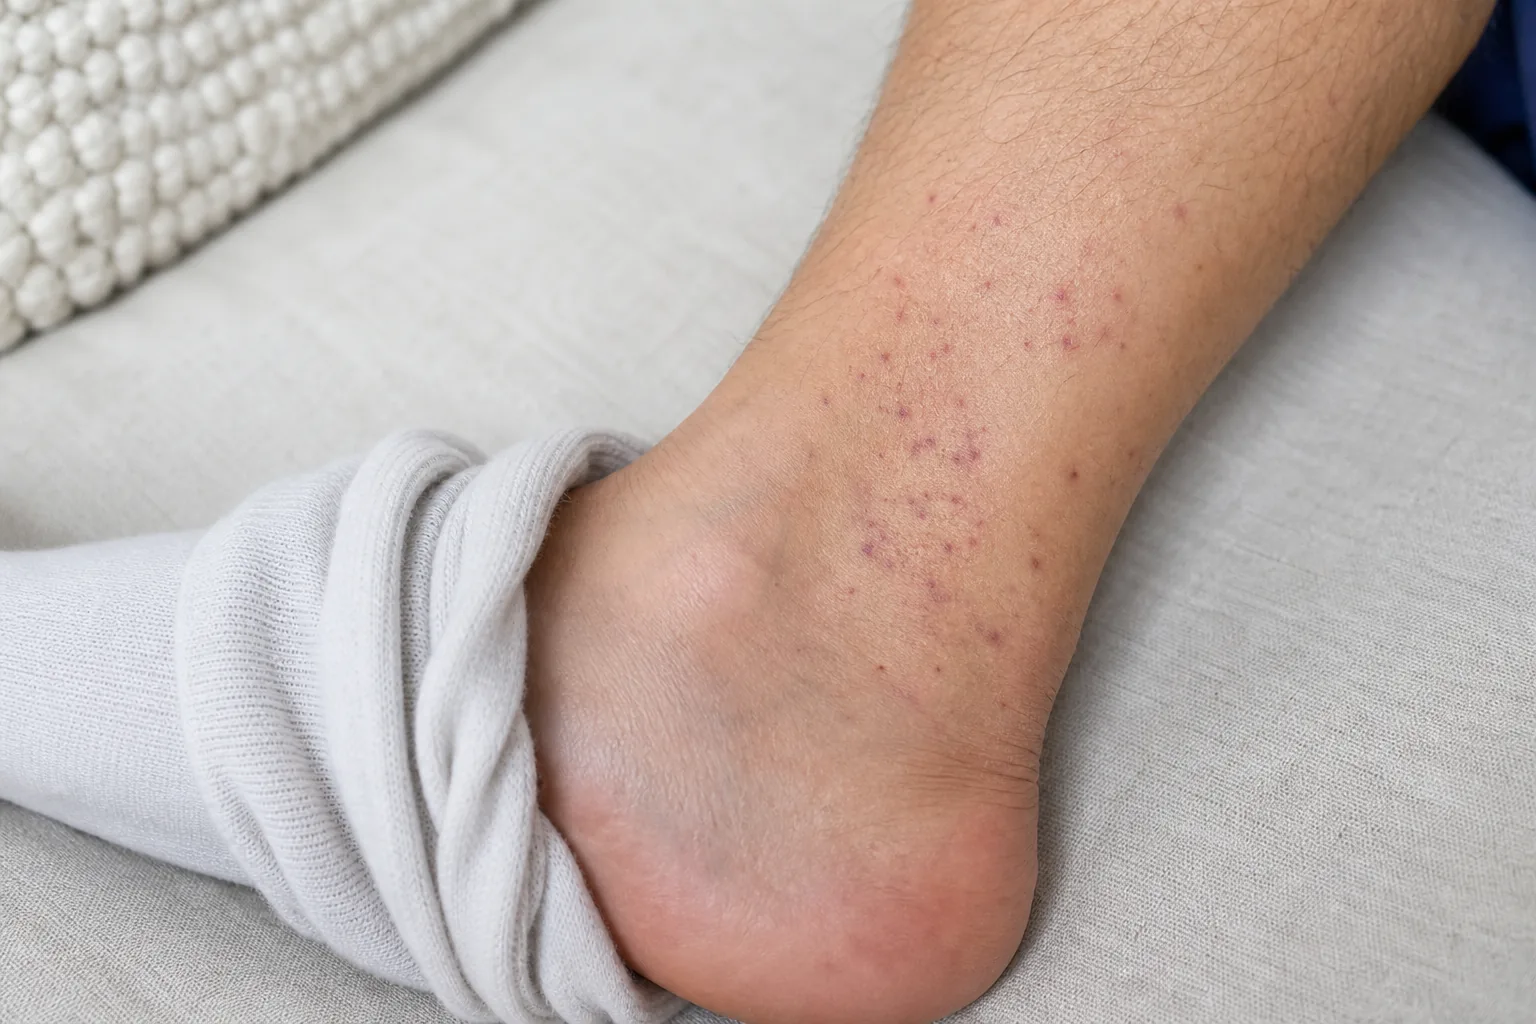
پورپورای هنوخ-شونلاین (Henoch-Schönlein Purpura، HSP)، که با نامِ واسکولیتِ IgA نیز شناخته میشود، شایعترین واسکولیتِ سیستمیکِ کودکان است و با تتراد کلاسیکِ پورپورای قابللمس، آرتریت، دردِ شکمی و درگیریِ کلیوی تظاهر میکند. شناختِ دقیقِ معیارهای تشخیصی و الگوی پیگیری، بهویژه برای ارزیابیِ نفریتِ تأخیری، از اهمیت بالینیِ بالایی برخوردار است.
۱زمینه و اپیدمیولوژی
بیش از ۹۰٪ موارد در کودکانِ زیرِ ۱۰ سال رخ میدهد و میانهٔ سن در حدودِ ۶ سال است. بروزِ سالانه در کودکان حدودِ ۱۰–۲۰ در ۱۰۰٬۰۰۰ برآورد میشود و جنسِ مذکر کمی بیشتر درگیر است. بیماری در بزرگسالان نادرتر اما معمولاً با سیرِ شدیدتر و درگیریِ کلیویِ بیشتر همراه است. پیکِ بروز در فصلِ پاییز و زمستان دیده میشود و ارتباطِ زمانیِ مشخصی با عفونتهای مجرایِ تنفسیِ فوقانی وجود دارد.
۲اتیولوژی و پاتوفیزیولوژی
HSP یک واسکولیتِ لوکوسیتوکلاستیک است که به رسوبِ کمپلکسهای ایمنیِ حاویِ IgA1 در دیوارهٔ عروقِ کوچک — عمدتاً مویرگها، ونولها و آرتریولها — وابسته است. اغلبِ موارد پس از عفونتِ استرپتوکوکِ گروهِ A رخ میدهد؛ عوامل زمینهسازِ دیگر شاملِ پاروویروسِ B19، واکسیناسیون و برخی داروها مثلِ آموکسیسیلین هستند. IgA1 با گلیکوزیلاسیونِ ناقص تولید میشود، کمپلکسهای ایمنی تشکیل میدهد، از مسیرِ آلترناتیوِ کمپلمان فعال میکند و با تحریکِ نوتروفیلها التهابِ عروقی ایجاد میکند.
۳تظاهرات بالینی
تتراد کلاسیکِ بیماری این چهار تظاهر را دربرمیگیرد:
- پورپورای قابللمس: ضایعاتِ متقارن روی سطحِ اکستانسورِ اندامهای تحتانی و ناحیهٔ گلوتئال؛ شرطِ لازمِ تشخیص است.
- آرتریت/آرترالژی: در ۶۰–۸۰٪ موارد؛ عمدتاً زانو و مچِ پا؛ گذراست و مخرب نیست.
- دردِ شکمی: در ۵۰–۷۵٪ موارد؛ کولیکی، گاهی با خونریزیِ گوارشی؛ در موارد نادر انوِاژیناسیون.
- نفریتِ HSP: در ۲۰–۵۰٪ موارد؛ از هماچوری و پروتئینوریِ خفیف تا گلومرولونفریتِ پیشرونده.
از تظاهراتِ کمتر شایع میتوان به اورکیتِ حادِ اسکروتال (که با تورشن اشتباه میشود) و درگیریِ CNS اشاره کرد.
۴رویکرد تشخیصی و ورکآپ
تشخیص بر اساسِ معیارهای EULAR/PReS 2010 صورت میگیرد؛ حضورِ پورپورایِ قابللمس به همراهِ حداقل یک معیارِ دیگر کافی است:
| معیار | توضیح |
|---|---|
| پورپورای قابللمس (اجباری) | بدونِ ترومبوسیتوپنی یا نقصِ انعقادی |
| آرتریت یا آرترالژی | درد یا محدودیتِ حرکتیِ مفصل |
| دردِ شکمی منتشر | کولیکی، ایسکمی رودهای یا خونریزیِ گوارشی |
| رسوبِ غالبِ IgA در بیوپسی | پوست یا کلیه |
| درگیریِ کلیوی | هماچوری و/یا پروتئینوری |
ورکآپِ اولیه: CBC، کراتینین سرمی، BMP، آنالیزِ ادرار با میکروسکوپی (برای هماچوری و سیلندرِ RBC)، PT/PTT، C3/C4 (معمولاً طبیعی)، ANA، ANCA. IgA سرمی در ۵۰٪ موارد بالاست اما تشخیصی نیست. بیوپسیِ پوست رسوبِ IgA را در موارد مبهم تأیید میکند.
نکته بالینی: پیگیریِ آنالیزِ ادرار باید هر ۱–۲ هفته تا ۶ ماه پس از بهبودِ علائمِ حاد ادامه یابد؛ نفریتِ HSP میتواند با تأخیرِ چند هفتهای ظاهر شود و در ارزیابیِ اولیه منفی باشد.
۵تشخیصهای افتراقی
| بیماری | ویژگیِ افتراقدهنده |
|---|---|
| پورپورایِ ترومبوسیتوپنیک (ITP) | پلاکتِ پایین؛ ضایعاتِ غیرقابللمس |
| مننژیتِ مننگوکوکال | پورپورایِ ستارهای، سپسیس، بدونِ آرتریت |
| لوپوسِ اریتماتوزِ سیستمیک | ANA/dsDNA مثبت، درگیریِ چندارگانه |
| واسکولیتِ هایپرسنسیتیویتی | سابقهٔ دارویی یا آلرژنِ محرک مشخص |
| بیماریِ کاواساکی | تبِ مداوم، لنفادنوپاتی، آنوریسمِ کرونر |
۶تدبیر درمانی
اغلبِ موارد خودمحدودشونده هستند:
- درمانِ حمایتی: استراحتِ نسبی، هیدراسیونِ کافی، و پرهیز از ضربههای مکانیکی.
- NSAIDs: برای آرتریت و دردِ خفیفِ شکمی؛ در درگیریِ کلیوی با احتیاط مصرف شوند.
- کورتیکوستروئید: برای دردِ شکمیِ شدید، ادمِ اسکروتال/اورکیت، یا درگیریِ CNS. دوز: پردنیزولون ۱–۲ mg/kg/day (حداکثر ۶۰ mg) به مدتِ ۱–۲ هفته، سپس کاهشِ تدریجی. شواهد برای پیشگیری از نفریت محدود است.
- نفریتِ شدید: در بیمارانِ با سندرمِ نفروتیک، گلومرولونفریتِ پیشرونده یا هلاهای سلولی در بیش از ۵۰٪ گلومرولها، پروتکلِ ایمونوساپرسیو (پالسِ متیلپردنیزولون + مایکوفنولات یا سیکلوفسفامید) با مشاورهٔ نفرولوژی در نظر گرفته میشود.
۷عوارض و پیشآگهی
پیشآگهیِ کلیِ HSP در کودکان مطلوب است و بیش از ۹۴٪ بهبودِ کامل مییابند. عود در ۳۰–۴۰٪ موارد — معمولاً در ۶ هفتهٔ نخست — رخ میدهد. جدیترین عارضهٔ بلندمدت نارساییِ کلیویِ پیشرونده است؛ در کودکان حدودِ ۱–۵٪ و در بزرگسالانِ با نفریتِ شدید تا ۳۰٪ گزارش شده است. انوِاژیناسیون و پرفوراسیونِ رودهای عارضهٔ جراحیِ نادر اما مهمی هستند. بیمارانِ با پروتئینوریِ مداوم بیش از ۱ g/day باید تحتِ پیگیریِ منظمِ نفرولوژی قرار گیرند.