
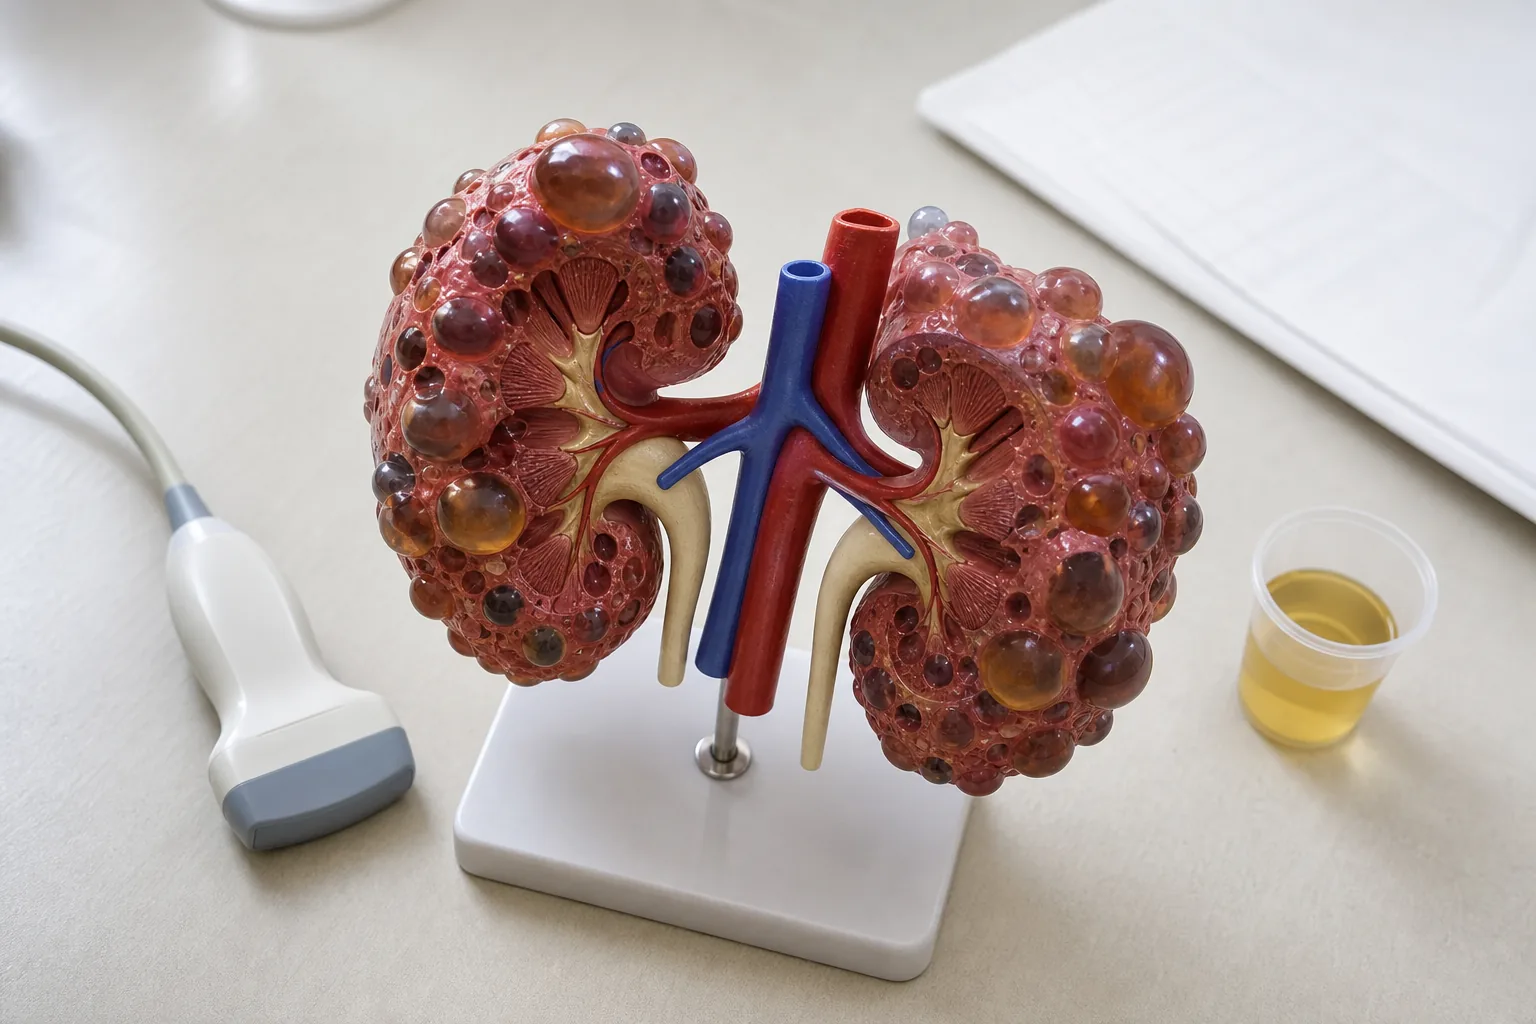
بیماری کلیوی پلیکیستیک اتوزومال غالب (ADPKD) شایعترین بیماری تکژنی ارثی کلیه است و بدون مداخله در نیمی از بیماران تا دهه ششم زندگی به نارسایی کلیوی مرحله نهایی (ESRD) میانجامد. شناخت معیارهای تشخیصی، ابزارهای تصویربرداری و الگوریتم درمانی این بیماری برای هر پزشکی که با بیماران مزمن کلیوی یا خانوادههای درگیر سروکار دارد ضروری است.
۱زمینه و اپیدمیولوژی
ADPKD با شیوع تقریبی ۱:۴۰۰ تا ۱:۱۰۰۰ مسئول ۵ تا ۱۰ درصد موارد ESRD در جهان است. این بیماری الگوی اتوزومال غالب با نفوذ کامل دارد؛ بنابراین فرزندان بیمار مبتلا ۵۰ درصد خطر ابتلا دارند. شکل اتوزومال مغلوب (ARPKD) بسیار نادرتر (۱:۲۰۰۰۰) بوده و عمدتاً در نوزادی یا کودکی تظاهر میکند. در این مونوگراف، ADPKD بررسی میشود.
۲اتیولوژی و پاتوفیزیولوژی
در ۸۵ درصد موارد جهش در ژن PKD1 (کروموزوم ۱۶p13.3) و در ۱۵ درصد موارد جهش در ژن PKD2 (کروموزوم ۴q21) وجود دارد که بهترتیب پروتئینهای پلیسیستین۱ و پلیسیستین۲ را کد میکنند. این پروتئینها در مژکهای اولیه توبولهای کلیوی نقش مکانوحسی دارند؛ نقص عملکردی آنها منجر به تکثیر غیرطبیعی اپیتلیوم توبولی، ترشح مایع به داخل کیست و رشد پیشرونده کیستها میشود. جهش PKD1 پیشرفت سریعتری دارد: میانگین سن رسیدن به ESRD در آن حدود ۵۵ سال است، در مقابل ۷۴ سال برای جهش PKD2.
۳تظاهرات بالینی
هایپرتانسیون اغلب اولین تظاهر است و حتی پیش از افت قابلتوجه eGFR به دلیل فعالشدن سیستم رنینآنژیوتانسین (RAAS) ظاهر میشود. درد کمر یا پهلو (بهدنبال خونریزی داخل کیستی، عفونت یا سنگ)، هماچوری ماکروسکوپیک معمولاً خودمحدودشونده، و احساس پری یا نفخ شکمی از شکایات شایعاند. در مراحل پیشرفته، کلیههای بزرگشده قابل لمساند.
تظاهرات خارج کلیوی:
- کیستهای کبدی (در ۹۰ درصد بیماران مسنتر؛ اغلب بیعلامت)
- آنوریسم داخل جمجمهای (Intracranial Aneurysm) در ۸ تا ۱۲ درصد
- افتادگی دریچه میترال (حدود ۲۵ درصد)
- دیورتیکولوز کولون
۴رویکرد تشخیصی و ورکآپ
سونوگرافی کلیوی خط اول تشخیص است. برای افراد با سابقه خانوادگی ADPKD، معیارهای سونوگرافی (معیار Pei) بر اساس سن عبارتند از:
| سن بیمار | حداقل تعداد کیست برای تشخیص | رد ADPKD |
|---|---|---|
| ۱۵ تا ۳۹ سال | ≥۳ کیست (یک یا دوطرفه) | کمتر از ۳ کیست |
| ۴۰ تا ۵۹ سال | ≥۲ کیست در هر کلیه | کمتر از ۲ کیست در هر کلیه |
| ≥۶۰ سال | ≥۴ کیست در هر کلیه | کمتر از ۲ کیست در هر کلیه |
MRI برای اندازهگیری حجم کل کلیه (TKV) و طبقهبندی Mayo (1A تا 1E) بهمنظور ارزیابی سرعت پیشرفت و تصمیمگیری درباره تولواپتان ضروری است. آزمایشهای پایه شامل کراتینین سرم، eGFR، CBC، آنالیز ادرار و نسبت پروتئین به کراتینین ادرار (UPCR) است. آزمون ژنتیک مولکولی در موارد تصویربرداری مبهم یا کاندیداتوری اهدای کلیه از خویشاوند بیمار توصیه میشود.
نکته بالینی: در بیماران ADPKD با سابقه خانوادگی مثبت آنوریسم یا پارگی، MR آنژیوگرافی مغزی ضروری است؛ در سایر بیماران بهصورت اختیاری و با در نظر گرفتن ریسکفاکتورهای همراه (هایپرتانسیون کنترلنشده، سابقه پارگی آنوریسم در بستگان درجه اول) پیشنهاد میشود.
۵تشخیصهای افتراقی
کیستهای ساده کلیوی اکتسابی شایعترین موضع افتراقاند؛ معمولاً تککانونی یا تعدادشان محدود است و سابقه خانوادگی ندارند. بیماری کلیوی مدولاری کیستیک (MCKD) با کیستهای کوچکتر در مدولا و الگوی غالب اتوزومال ظاهر میشود. سندرم Von Hippel-Lindau علاوه بر کیست کلیوی با همانژیوبلاستوم و تومور لوزالمعده همراه است. نفرونوفتیزیس در کودکان الگوی اتوزومال مغلوب دارد. کیستهای اکتسابی ناشی از دیالیز مزمن با سابقه بیماری زمینهای و نبود سابقه خانوادگی متمایز میشوند.
۶تدبیر درمانی
کنترل فشار خون: هدف کمتر از 130/80 mmHg. مهارکنندههای ACE یا ARB (مثلاً لیزینوپریل ۱۰ تا ۴۰ mg در روز) خط اولاند؛ کاهش پروتئینوری و کند شدن پیشرفت کلیوی از مزایای اثباتشده آنهاست.
تولواپتان (Tolvaptan): آنتاگونیست انتخابی گیرنده وازوپرسین V2 که با کاهش cAMP داخل سلولی رشد کیست و افت eGFR را کُند میکند.
- نشانه: بیمار بزرگسال با CKD مراحل ۱ تا ۳ و پیشرفت سریع (Mayo ≥1C یا افت eGFR بیش از ۲.۵ mL/min/1.73m² در سال)
- دوز: آغاز با ۴۵ mg صبح / ۱۵ mg بعد از ظهر؛ افزایش تدریجی تا ۶۰/۳۰ یا ۹۰/۳۰ mg بر اساس تحمل
- پایش: آنزیمهای کبدی ماهانه در ۱۸ ماه اول (خطر هپاتوتوکسیتی)؛ سدیم سرم (خطر هایپرناترمی)
درمان حمایتی: افزایش مصرف مایع (هدف ≥۳ لیتر در روز) برای کاهش وازوپرسین درونزا، پرهیز از داروهای نفروتوکسیک، و درمان عفونت کیست با فلوروکینولونها یا کوتریموکسازول به مدت ۴ تا ۶ هفته.
جایگزینی کلیه: با رسیدن به ESRD، دیالیز یا پیوند کلیه توصیه میشود؛ ADPKD پیشآگهی مطلوبی پس از پیوند دارد.
۷عوارض و پیشآگهی
نارسایی کلیوی مرحله نهایی در ۵۰ درصد بیماران PKD1 تا سن ۶۰ سالگی رخ میدهد. پارگی آنوریسم داخل جمجمهای با مرگومیر بالا از مهمترین عوارض خارج کلیوی است. هپاتومگالی کیستیک شدید، بهویژه در زنان پس از بارداریهای متعدد، ممکن است به آمبولیزاسیون یا رزکسیون نیاز داشته باشد. عفونت کیست با تب، درد پهلو و CRP بالا در غیاب باکتریوری قابلتوجه در ادرار تظاهر میکند و تشخیص آن دشوار است. سنگ کلیه (اگزالات کلسیم یا اسید اوریک) در ۲۰ درصد موارد دیده میشود. با پیشرفت درمانهای هدفمند، پیشآگهی بیماران در دهههای اخیر بهبود قابلتوجهی داشته است.