
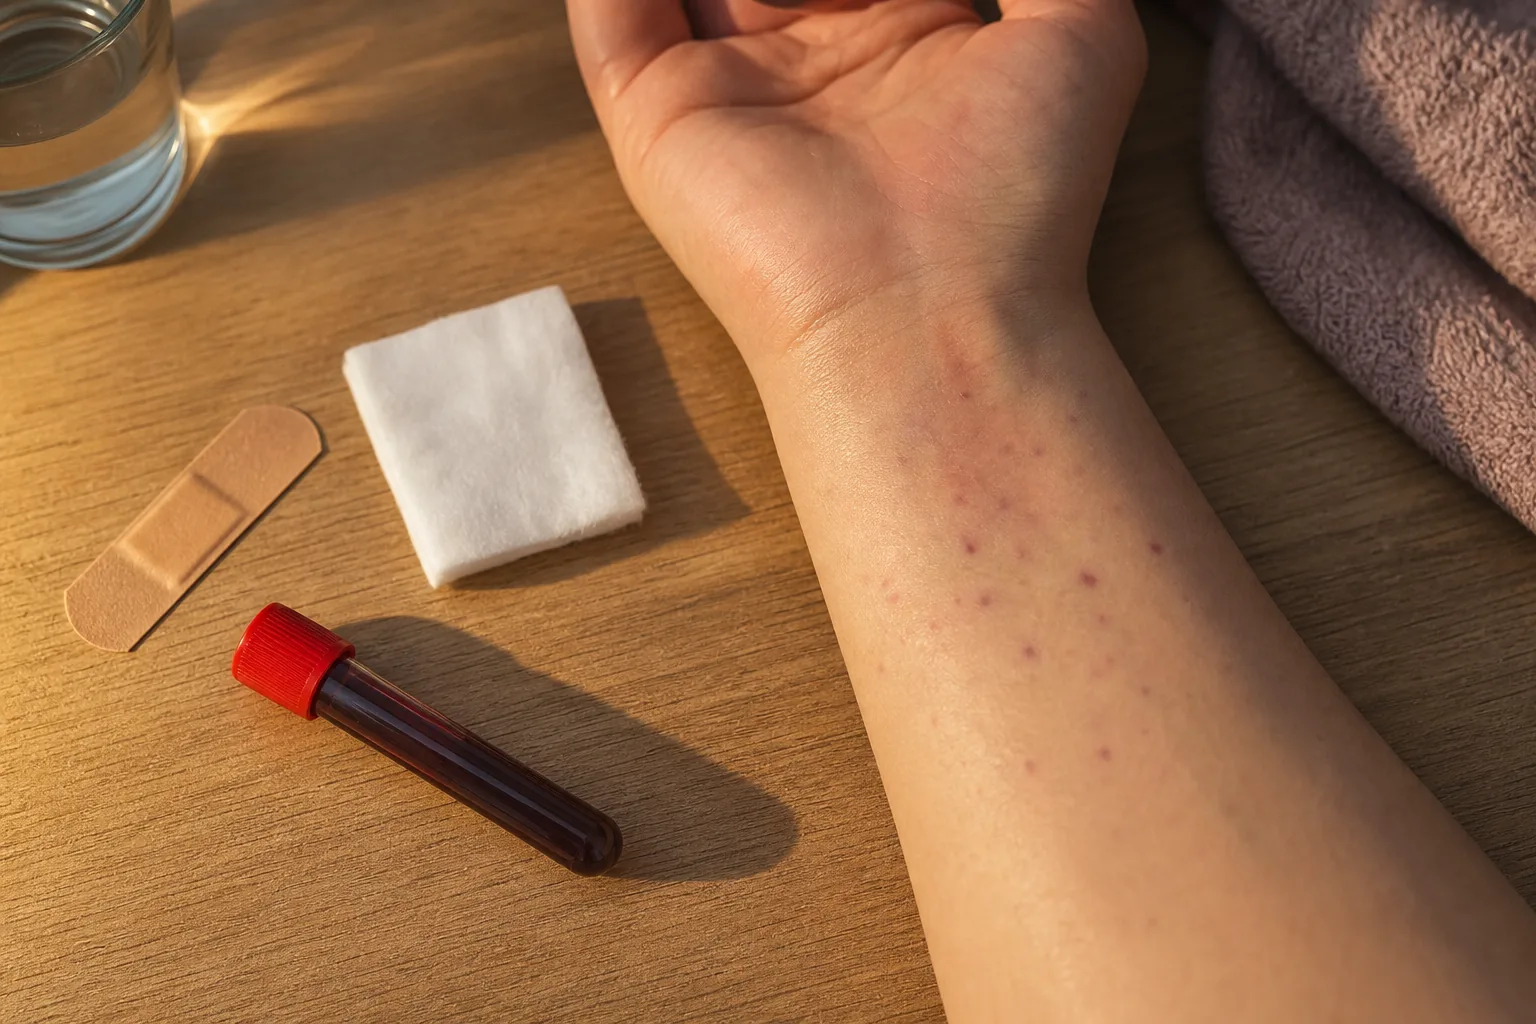
ترومبوسیتوپنی (Thrombocytopenia) به کاهش شمار پلاکت به کمتر از ۱۵۰,۰۰۰ در میکرولیتر اطلاق میشود و یکی از یافتههای هماتولوژیک شایع در بیماران بستری و سرپایی به شمار میرود. طیف بالینی آن از یافته اتفاقی بدون علامت تا خونریزی تهدیدکننده حیات متغیر است. شناخت مکانیسم زمینهای برای انتخاب رویکرد تشخیصی و درمانی صحیح ضروری است.
۱زمینه و اپیدمیولوژی
شیوع ترومبوسیتوپنی در بیماران بستری در ICU به ۲۰ تا ۴۰ درصد میرسد و در بخشهای عمومی بیمارستانی حدود ۵ تا ۱۰ درصد گزارش شده است. ITP شایعترین علت ایزوله در جمعیت سرپایی است و بروز سالانه آن ۵ تا ۱۰ مورد در هر ۱۰۰,۰۰۰ نفر برآورد میشود. در محیط بستری، سپسیس، مصرف دارو و انعقاد منتشر داخلعروقی (DIC) اولویتهای تشخیصی به شمار میروند.
۲اتیولوژی و پاتوفیزیولوژی
ترومبوسیتوپنی از سه مکانیسم اصلی ناشی میشود: کاهش تولید، افزایش تخریب، یا توزیع مجدد. کاهش تولید در آسیب مغز استخوان (کمبود B12/فولات، شیمیدرمانی، تهاجم نئوپلاستیک، آپلازی) دیده میشود. در ITP، اتوآنتیبادیهای IgG علیه گلیکوپروتئینهای سطح پلاکت (عمدتاً GPIIb/IIIa) باعث فاگوسیتوز وابسته به Fc در طحال میشوند. در TTP (پورپورای ترومبوتیک ترومبوسیتوپنیک)، کمبود آنزیم ADAMTS13 منجر به تجمع مولتیمرهای بزرگ vWF و تشکیل ترومبوسهای میکروعروقی میشود. در HIT (ترومبوسیتوپنی ناشی از هپارین)، آنتیبادیهای IgG علیه کمپلکس هپارین-PF4 پلاکتها را فعال کرده و ترومبوز وریدی-شریانی ایجاد میکنند. توزیع مجدد در هیپراسپلنیسم (بیماریهای کبدی، اختلالات ذخیرهسازی) رخ میدهد.
۳تظاهرات بالینی
ترومبوسیتوپنی خفیف (۱۰۰,۰۰۰–۱۵۰,۰۰۰/µL) اغلب بدون علامت است. با کاهش بیشتر شمار پلاکت، خونریزیهای مخاطی-پوستی نظیر پتشی، اکیموز، خونریزی لثه، اپیستاکسیس و منوراژی ظاهر میشوند. خونریزیهای داخلجمجمهای و احشایی عمدتاً با پلاکت کمتر از ۱۰,۰۰۰/µL رخ میدهند. در TTP، پنتاد کلاسیک شامل ترومبوسیتوپنی، کمخونی میکروآنژیوپاتیک، نارسایی کلیه، تب و علائم عصبی است؛ هرچند ارائه کامل پنتاد نادر است.
۴رویکرد تشخیصی و ورکآپ
ارزیابی اولیه شامل شرح حال دقیق (سابقه مصرف دارو، بیماری زمینهای، عفونت اخیر، بارداری)، معاینه فیزیکی (اسپلنومگالی، علائم بیماری کبدی) و CBC با اسمیر محیطی است. اسمیر محیطی شیستوسیت (TTP/HUS)، بلاست (لوسمی) یا پلاکتهای بزرگ (ترومبوسیتوپنی مرکزی) را آشکار میکند. آزمونهای تکمیلی بر اساس جهت بالینی انتخاب میشوند و شامل PT، aPTT، فیبرینوژن، LDH، هاپتوگلوبین، سطح B12 و ADAMTS13 activity است.
نکته بالینی: پیش از هر اقدام درمانی، EDTA-dependent pseudothrombocytopenia باید رد شود؛ تکرار CBC با لوله سیترات یا هپارین این تله رایج را آشکار میکند.
۵تشخیصهای افتراقی
| بیماری | ویژگی متمایزکننده | آزمون کلیدی |
|---|---|---|
| ITP | پلاکت پایین ایزوله، اسمیر طبیعی | رد علل ثانویه |
| TTP | شیستوسیت، علائم عصبی، LDH بالا | ADAMTS13 activity <10% |
| HIT | افت ≥۵۰٪ پلاکت حین هپارین + ترومبوز | آنتیبادی HIT، امتیاز 4T |
| DIC | PT/aPTT طولانی، فیبرینوژن پایین | D-dimer، فیبرینوژن |
| کمبود B12 | پانسیتوپنی، ماکروسیتوز | سطح B12، هموسیستئین |
| هیپراسپلنیسم | اسپلنومگالی بارز، سیتوپنی خفیف | سونوگرافی شکم |
۶تدبیر درمانی
ITP: کورتیکواستروئید (پردنیزولون ۱ mg/kg/day یا دگزامتازون ۴۰ mg/day به مدت ۴ روز) خط اول است. در خونریزی تهدیدکننده، IVIG (۱ g/kg × ۲ روز) همراه با کورتیکواستروئید افزوده میشود. ترومبوپویتین رسپتور آگونیستها (الترومبوپاگ، رومپیپلوستیم) در ITP مزمن یا مقاوم کاربرد دارند و ریتوکسیمب یا اسپلنکتومی گزینههای خط دوم هستند.
TTP: تعویض پلاسما (plasma exchange) پایه درمان است و باید ظرف ۴ تا ۶ ساعت آغاز شود. کاپلاسیزوماب (Caplacizumab) در موارد شدید یا مقاوم افزوده میشود و کورتیکواستروئید به عنوان درمان کمکی توصیه میشود.
HIT: قطع فوری همه اشکال هپارین و جایگزینی با ضدانعقادهای غیرهپارینی (آرگاتروبان یا فونداپارینوکس) ضروری است. وارفارین تا بهبودی پلاکت به سطح طبیعی آغاز نمیشود.
انتقال پلاکت در خونریزی فعال یا پیش از اعمال جراحی با پلاکت کمتر از ۵۰,۰۰۰/µL توصیه میشود، اما در TTP و HIT به دلیل خطر تشدید ترومبوز، موارد کاربرد بسیار محدود است.
۷عوارض و پیشآگهی
خطر خونریزی داخلجمجمهای با پلاکت کمتر از ۱۰,۰۰۰/µL بهطور قابل توجهی افزایش مییابد. TTP بدون درمان مرگومیر ۹۰ درصدی دارد که با تعویض پلاسما به ۱۰ تا ۲۰ درصد کاهش مییابد. ITP در کودکان اغلب خودمحدودشونده است (بهبودی در بیش از ۸۰ درصد موارد)، در حالی که در بزرگسالان ۳۰ تا ۵۰ درصد به مرحله مزمن پیشرفت میکند. HIT همراه با ترومبوز، در صورت تشخیص دیرهنگام، با مرگومیر و ناتوانی قابل توجه همراه است.